La sclérose latérale amyotrophique (SLA) est une maladie neurodégénérative rare et potentiellement mortelle, caractérisée par une paralysie musculaire progressive reflétant une dégénérescence des neurones moteurs. La SLA est associée à une morbidité importante et a de graves répercussions sur le fonctionnement quotidien. La maladie est implacablement progressive.
Le besoin de nouveaux traitements reste majeur : en Europe, le riluzole est autorisé depuis 1996 et, en près de trente ans, un seul autre médicament — le tofersen, réservé aux formes liées à une mutation du gène SOD1 — a été enregistré.
Le masitinib est un inhibiteur de tyrosine kinase en développement de phase 3 dans la SLA. Le masitinib se distingue des autres médicaments en développement dans la SLA en exerçant une neuroprotection à la fois dans le système nerveux central et dans le système nerveux périphérique, par l’inhibition sélective des kinases qui modulent la fonctionnalité des différentes cellules impliquées dans la pathogenèse de la SLA.
En reconnaissance du besoin critique de nouveaux traitements, le masitinib a reçu la désignation de médicament orphelin pour la SLA à la fois de l’Agence Européenne du Médicament (EMA) et de la Food and Drug Administration (FDA) des États-Unis.
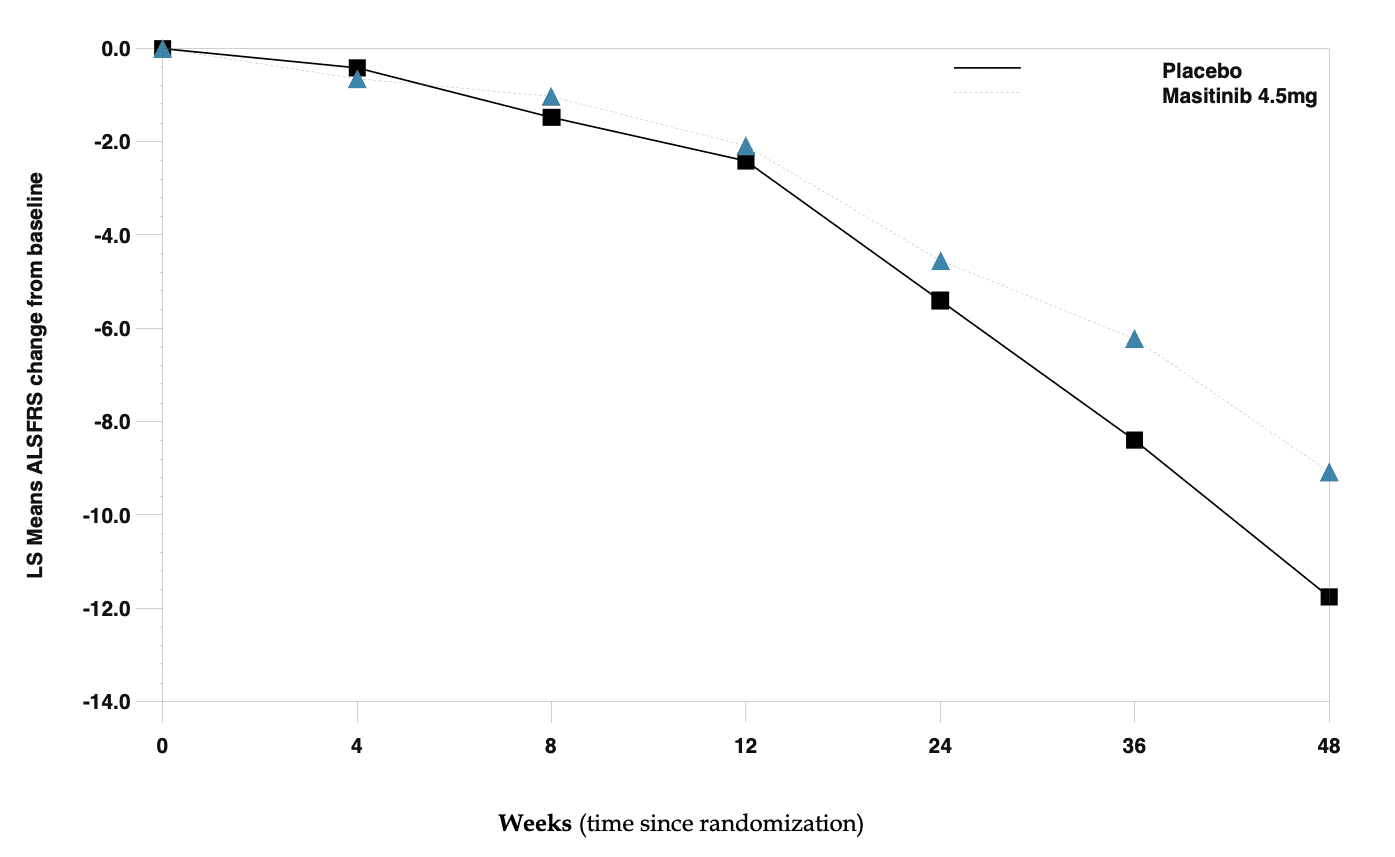
AB Science a rapporté des résultats positifs de phase 2B/3 avec le masitinib dans la SLA. Dans cette étude, le masitinib en association avec le riluzole a permis de retarder de manière significative (-27%) la progression de la maladie chez les patients atteints de SLA identifiés comme progressant normalement, ce qui constituait la population de l’analyse primaire (c’est-à-dire les patients dont la progression de l’ALSFRS-R au départ était <1,1 point/mois).
Analyse primaire : évolution du score ALSFRS-R par rapport à la valeur à l’inclusion
Les résultats de l’étude ont été publiés dans la revue Amyotrophic Lateral Sclerosis & Frontotemporal Degeneration (ALSFTD) et représentent le premier essai positif de phase 3 d’un inhibiteur de la tyrosine kinase dans la SLA.
Une analyse de survie a concerné tous les patients initialement recrutés dans l’étude AB10015 pendant une durée moyenne de 75 mois à partir de la date du diagnostic. Chez les patients atteints de SLA dont la sévérité de la maladie était légère ou modérée au moment de l’inclusion, il a été observé que le traitement avec le masitinib à la dose de 4,5 mg/kg/jour en association au riluzole prolongeait la survie de 25 mois par rapport aux patients traités par le riluzole seul, avec une réduction du risque de décès de 44%. Les personnes atteintes de SLA légère ou modérée correspondent étroitement à la population de patients recrutés dans l’étude AB19001. Ces nouvelles données de survie ont été publiées dans la revue à comité de lecture Therapeutic Advances in Neurological Disorders.
Enfin, des analyses supplémentaires ont montré qu’il existe un bénéfice clairement accru dans le sous-groupe « SLA avant toute perte totale de fonction » (c’est-à-dire excluant les patients présentant un score ALSFRS-R de 0 sur l’un des 12 items du score). En effet, un bénéfice de survie de +12 mois (p = 0,0192) a été observé dans ce sous-groupe, résultat issu d’une analyse publiée en prépublication et non encore évaluée par les pairs.
AB Science entend initier une étude confirmatoire de phase 3 évaluant le masitinib dans la Sclérose Latérale Amyotrophique. Cette étude visera à confirmer l’efficacité et la tolérance du masitinib (à la dose de 4,5 mg/kg/jour en association avec le riluzole) par rapport au riluzole associé à un placebo après 48 semaines de traitement dans la sclérose latérale amyotrophique.
L’étude doit inclure 408 patients (randomisation 1:1) atteints de SLA, ayant une vitesse de progression de la maladie dite normale (c’est-à-dire un déclin du score fonctionnel inférieur à 1,1 point par mois) et n’ayant encore aucune perte totale de fonction (c’est-à-dire un score d’au moins 1 sur chacun des 12 items du score ALSFRS-R). Les patients américains recevant l’Edaravone pourront également participer à l’étude, la prise de ce médicament étant un facteur de stratification.
Ce design a fait l’objet d’une validation lors des interactions avec les autorités de santé européennes, notamment sur les critères de la population optimale choisie pour l’étude confirmatoire.